

1. Generieke milieurisicobeoordeling uitgebracht door COGEM versus gestandaardiseerde milieurisicobeoordelingen behorende bij een Vergunning onder vaste Voorschriften (VOV)
- Generieke milieurisicobeoordeling uitgebracht door COGEM
De COGEM heeft voor Introductie in het Milieu voor medische toepassingen diverse generieke milieurisicobeoordelingen uitgebracht. Sommige daarvan zijn vanwege voortschrijdend inzicht geactualiseerd. In de adviezen wordt beschreven hoe de COGEM de milieurisico’s van specifieke toepassingen inschat, welke randvoorwaarden er daarbij gelden, en indien nodig welke risicobeheersmaatregelen volgens de COGEM in acht moeten worden genomen om mogelijke risico’s voor mens en milieu te beperken.
Hieronder vindt u uitleg over hoe de vergunningverlener de generieke milieurisicobeoordelingen van de COGEM toepast bij het verlenen van de vergunning.
Let op: voortschrijdend inzicht heeft geresulteerd in actualisatie van enkele generieke COGEM adviezen. De reikwijdte van de generieke COGEM adviezen is niet gelijk aan de reikwijdte van de VoV.
- Gestandaardiseerde milieurisicobeoordeling behorende bij een VoV
Voor bepaalde categorieën genetisch gemodificeerde organismen (ggo’s) heeft de COGEM specifieke adviezen uitgebracht. Op basis hiervan zijn er categorieën ggo’s gedefinieerd waarvoor een versnelde vergunningverleningsprocedure geldt. Meer informatie hierover vindt u op naar IenW procedure vergunning onder vaste voorwaarden (VoV) | Loket Gentherapie.
Als onderdeel van de versnelde VoV procedures zijn gestandaardiseerde milieurisicobeoordelingen opgesteld op basis van de kennis op dat moment. Deze gestandaardiseerde milieurisicobeoordelingen zijn gepubliceerd in de Staatscourant met de inwerkingtreding van de betreffende VoV-categorie. Dit betekent dat de milieurisicobeoordelingen en bijbehorende voorschriften wettelijk zijn vastgelegd. Er zijn VoV’s opgesteld voor werkzaamheden met adenovirus-geassocieerde virale (AAV) vectoren en genetisch gemodificeerde (gg)-cellen getransduceerd met lentivirale, retrovirale en AAV vectoren. Deze VoV’s bevatten heldere kaders, de daarbij behorende gestandaardiseerde milieurisicobeoordeling en bijbehorende vaste voorschriften.
Het aanpassen van een VoV-categorie en de bijhorende gestandaardiseerde milieurisicobeoordeling vereist een wijziging van de Regeling ggo.
2. Wat kunt u aanvragen onder een vergunning onder vaste voorschriften (VOV)
De VoV is in het leven geroepen om de vergunningverleningsprocedure voor toepassingen - waarvan op voorhand de uitkomst van de milieurisicobeoordeling al vaststaat - te versnellen. Meer achtergrondinformatie over de totstandkoming van de VoV kunt u nalezen in de Nota van toelichting. Het idee achter de VoV is dat we door eerdere ervaringen met bepaalde ggo’s meer weten over hun mogelijke risico’s. We weten dat onze gemaakte aannames over de milieurisico’s kloppen en of er onverwachte effecten zijn. Daardoor is de mate van onzekerheid over de risico’s van deze ggo’s kleiner dan toen we er nog geen ervaring mee hadden. Dit betekent dat alleen toepassingen waarvoor we al voldoende ervaring hebben, onder de VoV vallen. Als er nog geen of weinig ervaring is met een bepaalde toepassing, dan kunt u hiervoor géén VoV aanvragen.
Wat moet u doen om uw voorgenomen klinische studie aan te vragen onder de VoV-procedure?
- U bepaalt of uw werkzaamheden onder een VoV-categorie vallen.
Bepaal of uw werkzaamheden onder één van de VoV-categorieën vallen (conform artikel 39a-d). Let erop dat alle aspecten van de milieurisicobeoordeling zijn meegenomen in de gestandaardiseerde milieurisicobeoordeling (MRB) die bij de betreffende VoV hoort. Als uw aanvraag onderdelen bevat die niet zijn beoordeeld in deze gestandaardiseerde (Milieurisicobeoordeling), moet u de reguliere aanvraagprocedure volgen.
Hieronder enkele voorbeelden waarbij u een reguliere aanvraag moet volgen en de VoV-procedure niet passend is.
- Modificatie van cellen met een targeted nuclease in combinatie met transductie met een lentivirale vector onder artikel 39b. De combinatie met een targeted nuclease is geen onderdeel van de gestandaardiseerde milieurisicobeoordeling. U dient een reguliere aanvraag te doen.
- Cellen worden gemodificeerd door een combinatie van transfectie met een plasmide en transductie met een lentivirale vector, overeenkomstig artikel 39c. Het toepassen van de plasmide is niet meegenomen in de milieurisicobeoordeling behorende bij deze VoV. U dient een reguliere aanvraag te doen.
- Het toepassen van een AAV vector met een mogelijk schadelijk genproduct (bijvoorbeeld een targeted nuclease) onder artikel 39a. Alleen onschadelijke genproducten vallen onder deze VoV. U moet voor een dergelijke toepassing een reguliere aanvraag doen.
- U levert alle vereiste gegevens aan.
Vul het aanvraagformulier in dat door Bureau (genetisch gemodificeerd organisme) beschikbaar wordt gesteld voor de betreffende VoV-categorie en voeg alle gegevens toe zoals beschreven in artikel 40a-d. De voorschriften per VoV vindt u in Bijlage 10 Deel B-E van de Regeling ggo 2013.
Bij de beoordeling wordt getoetst of uw werkzaamheden passen onder de gekozen VoV-categorie en de bijbehorende gestandaardiseerde MRB en of is voldaan aan de gestelde voorwaarden die volgen uit artikel 40. Bestaat er twijfel of uw aanvraag onder de VoV kan worden afgehandeld (bijvoorbeeld als een (commissie genetische modificatie) advies nodig is), dan wordt de aanvraag afgewezen en moet u de reguliere procedure volgen.
Indien u vragen heeft over bovenstaande dan kunt u contact opnemen met BGGO.
3. Brede vergunningen
Voor een brede groep van ggo’s met een gelijk risicoprofiel en hun toepassingen zijn in Europees verband generieke milieurisicobeoordelingen ontwikkeld, vastgelegd in Good Practice Documents (link naar Advanced therapies - Public Health - European Commission). Deze Good Practice Documents maken een brede vergunning voor rechtspersonen mogelijk. Het voordeel van een brede vergunning is dat u meerdere klinische studies van verschillende sponsoren onder één vergunning kunt uitvoeren. Meer informatie over ‘brede (introductie in het milieu) vergunning CAR-T of AAV vectoren’ vindt u in onderdeel 2.5 van het Verbeterplan gentherapie | Bureau GGO 2019.
Enkele aandachtspunten hierbij:
- Een belangrijke voorwaarde is dat de aanvrager duidelijk aangeeft wat de reikwijdte van de aanvraag is en onderbouwt waarom deze reikwijdte passend is en geen milieurisico’s met zich meebrengt. Tenzij anders aangegeven in de aanvraag, gaat Bureau GGO ervan uit dat alle combinaties binnen de beschreven reikwijdte onderdeel kunnen zijn van de milieurisicobeoordeling.
- De milieurisicobeoordeling die bij de aanvraag hoort, moet de voorgenomen werkzaamheden volledig dekken. De aanvrager dient te onderbouwen waarom dit het geval is. Voor de toegepaste vectoren en donorsequenties moet worden aangetoond dat deze onder de bijbehorende milieurisicobeoordeling vallen. Dit kan bijvoorbeeld door:
- te onderbouwen waarom een toegepaste (brede) groep sequenties in de context als onschadelijk genproduct beschouwd kan worden;
- te onderbouwen dat er geen risico’s ontstaan door recombinatie van de toegepaste sequenties met wildtype micro-organismen en virussen;
- te onderbouwen waarom een toegepaste (brede) groep sequenties de replicatiedeficiëntie van het toegepaste replicatiedeficiënte vectorsysteem niet opheft.
- Productie is geen onderdeel van de brede aanvraag. Wel moeten eventuele risico’s ten gevolge van het productieproces meegenomen worden in de milieurisicobeoordeling. Bijvoorbeeld:
- Bij het toepassen van een replicatiedeficiënte vector moet het risico op het ontstaan van een replicatiecompetent virus gedurende het productieproces worden meegenomen in de aanvraag.
Kwaliteitscriteria en door u opgestelde gerelateerde acceptatiecriteria kunnen onderdeel zijn van de brede aanvraag.
Heeft u specifieke vragen over de reikwijdte van uw voorgenomen brede aanvraag, dan kunt u een vooroverleg met Bureau GGO aanvragen. Tijdens dit overleg worden uw specifieke vragen besproken, zodat u op basis hiervan uw formele aanvraag kunt indienen.
Aandachtspunt na afgifte van een positief besluit op een brede aanvraag:
- De vergunninghouder is zelf verantwoordelijk om te beoordelen of bepaalde werkzaamheden onder de afgegeven vergunning vallen. Bureau GGO doet hierover geen uitspraken. Als u twijfelt of een toepassing onder de vergunning valt, kunt u contact opnemen met collega (milieuveiligheidsfunctionarissen) voor advies. De vergunninghouder blijft echter altijd verantwoordelijk voor de werkzaamheden die onder de vergunning worden uitgevoerd. Bij twijfel kun u ook een nieuwe, specifieke aanvraag indienen voor uw voorgenomen toepassing.
4. Het combineren van diverse vergunningen onder vaste voorschriften (VoV) in één aanvraag
In het verleden zijn zogenaamde ‘gecombineerde brede VoV-aanvragen’ ingediend, waarbij artikel 39b en 39c gecombineerd werden in een aanvraag. Voor die gecombineerde toepassingen werd eerder één vergunning afgegeven die twee besluiten bevat. Vanaf de introductie van het nieuwe digitaliseringssysteem vergunningverlening (maart 2025) is het niet langer mogelijk om gecombineerde VoV-aanvragen in te dienen. Wijzigingen op bestaande gecombineerde aanvragen worden voortaan als twee aparte zaken afgehandeld. U ontvangt een afzonderlijk besluit voor de aanvraag onder artikel 39b en een afzonderlijk besluit voor de aanvraag onder artikel 39c.
5. Cellen die met retrovirale of lentivirale vectoren zijn gemodificeerd
Bij toepassingen met cellen die genetisch gemodificeerd zijn met retrovirale of lentivirale vectoren is een zorgvuldige keuze van de procedure essentieel. Daarbij spelen onder meer het type vector, de eventuele aanwezigheid van residuele vectordeeltjes, de sequenties die in de vector worden toegepast en het beoogde gebruik van de gg‑cellen een rol. Hieronder is weergegeven hoe de juiste procedure wordt gekozen. Ook wordt informatie gegeven over hoe om te gaan met residuele vrije vectordeeltjes in het medisch product, en informatie over hoe bepaalde sequenties in lentivirale en retrovirale vectoren worden toegepast.
5.1 Welke procedure kiezen bij toepassingen met cellen die gemodificeerd worden met retrovirale of lentivirale vectoren al dan niet met residuele vectordeeltjes
De (commissie genetische modificatie) heeft een geactualiseerd advies uitgebracht over de milieurisico’s van klinische studies met genetisch gemodificeerde (gg-)cellen die zijn getransduceerd met lenti- of retrovirale vectoren (CGM/251127-01). Dit advies beschrijft een generieke milieurisicobeoordeling en de randvoorwaarden die daarbij gelden. Inhoudelijk volgt Bureau (genetisch gemodificeerd organisme) dit advies bij het beoordelen van aanvragen voor dergelijke studies.
Het flowschema hieronder laat zien welke procedures u kunt volgen als u een aanvraag wilt doen voor het gebruik van gg-cellen die zijn getransduceerd met lentivirale of retrovirale vectoren.
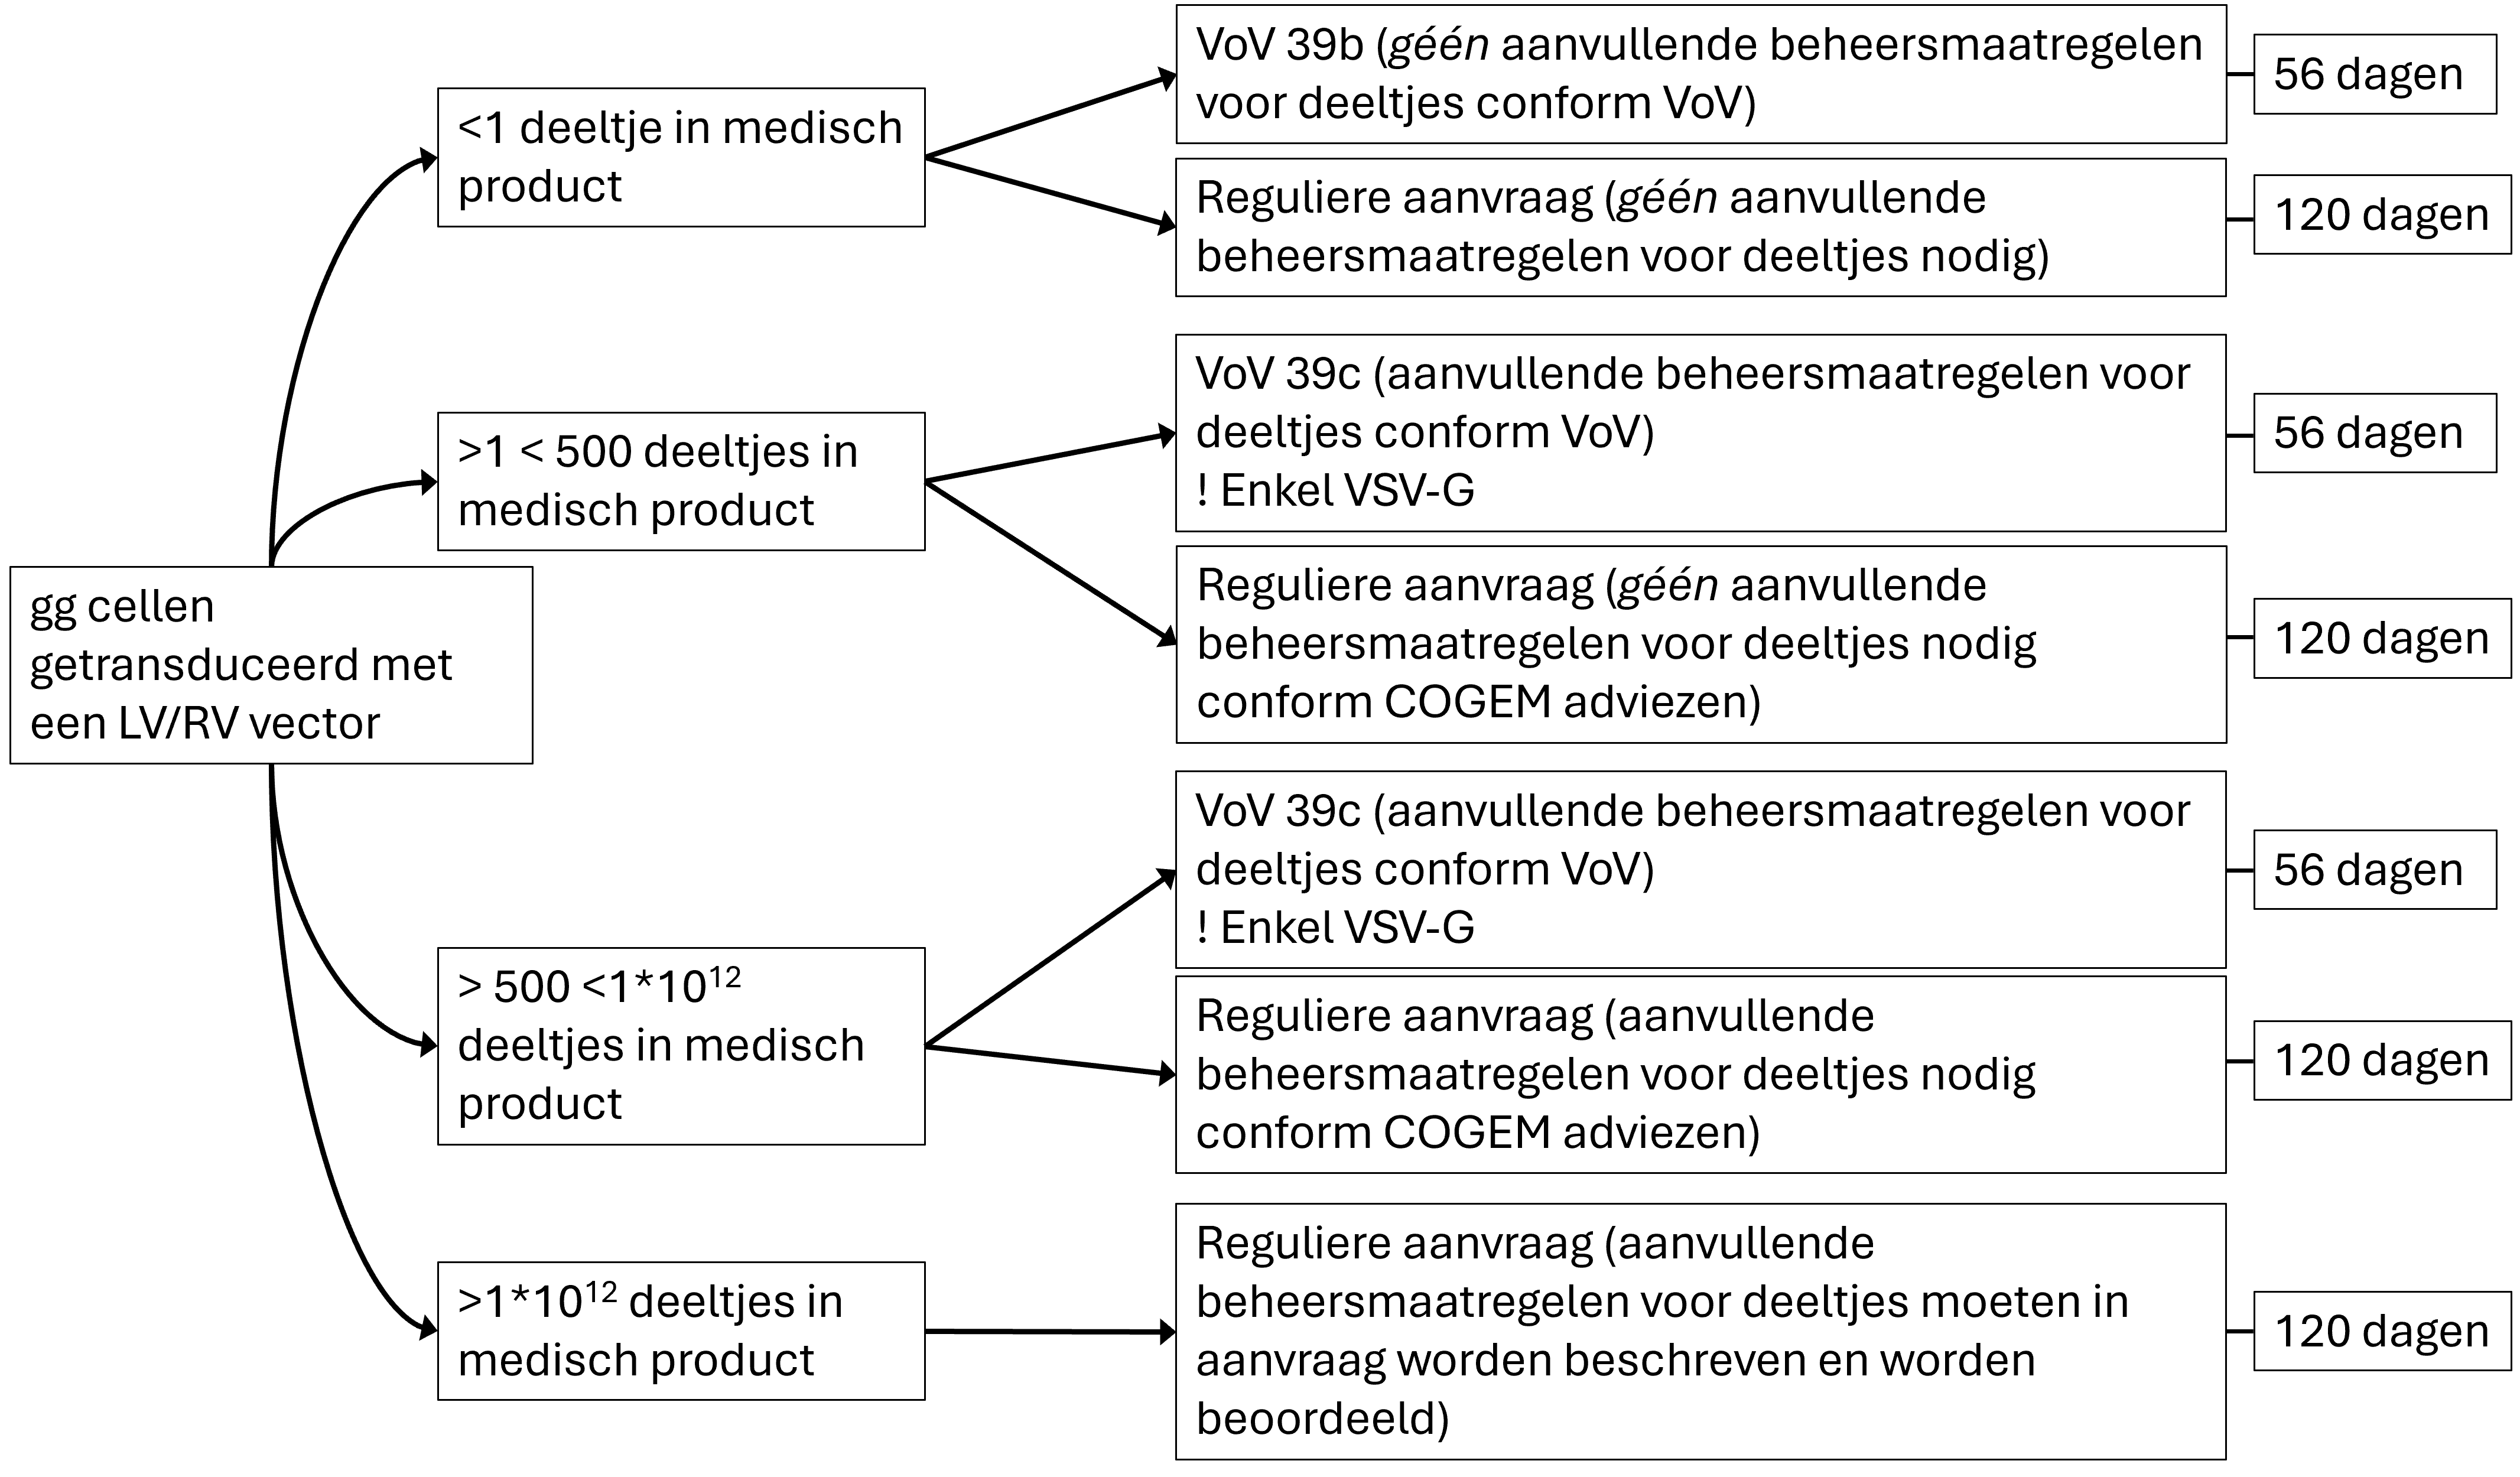
Enkele aandachtspunten hierbij:
- Indien maximaal 500 residuele vectordeeltjes aanwezig zijn in het medisch product hoeft u geen aanvullende risicobeheersmaatregelen toe te passen (CGM/250520-01) indien u voor de reguliere procedure kiest.
- Voor toepassing onder de VoV gelden de voorschriften die volgen uit de betreffende VoV-categorie. Het is belangrijk dat de gepubliceerde milieurisicobeoordeling de beschreven werkzaamheden volledig dekt. Hierdoor wordt ook de maximale reikwijdte van de VoV-categorie bepaald (zie ook: Wat kunt u aanvragen onder een VoV).
- Bij VoV artikel 39b is het van belang dat er géén residuele infectieuze retrovirale dan wel lentivirale vectordeeltjes aanwezig zijn in het medisch product dat aan de proefpersoon wordt toegediend. In dit geval wordt ‘géén’ geïnterpreteerd als een verwaarloosbaar aantal residuele deeltjes. Het uitgangspunt is dat, met een gevalideerde assay en/of theoretische onderbouwing of berekening, moet worden aangetoond dat er minder dan één residueel vectordeeltje in het medisch product aanwezig is.
- De reikwijdte van VoV artikel 39c geldt voor toepassingen met gg-cellen waarbij een VSV-G gepseudotypeerde 3e generatie SIN lentivirale vector is toegepast en waarbij er maximaal 1*1012 vectordeeltjes in het medisch product aanwezig zijn. Daarnaast moet u de voorschriften die volgen uit de Regeling ggo in acht nemen.
- Toepassingen met gg-cellen waarbij residuele vectordeeltjes in het medisch product aanwezig kunnen zijn en waarbij een andere pseudotypering dan VSV-G wordt toegepast, moet u via de reguliere aanvraagprocedure indienen.
- Voor reguliere aanvragen geldt dat er geen aanvullende risicobeheersmaatregelen nodig zijn indien er maximaal 500 vrije infectieuze vectordeeltjes in het medisch product aanwezig zijn. Deze grenswaarde wordt geadviseerd onafhankelijk van de leeftijd en/of het bloedvolume van de patiënt. Indien de grenswaarde van 500 vrije vectordeeltjes overschreden wordt, dient u de maatregelen die beschreven zijn in het COGEM advies (CGM/251127-01) in acht te nemen.
- Indien in het medisch product meer dan 1*1012 residuele vectordeeltjes aanwezig zijn, moet u de te nemen maatregelen beschrijven en onderbouwen waarom deze maatregelen en de duur ervan afdoende zijn. Uw aanvraag wordt beoordeeld en aan de COGEM voorgelegd voor advies.
5.1.i. Uw voorgenomen werkzaamheden sluiten niet aan bij bestaande COGEM adviezen
Wilt u werkzaamheden uitvoeren met genetisch gemodificeerde cellen die zijn vervaardigd met lentivirale of retrovirale vectoren, waarbij u (a) vectoren of sequenties gebruikt die niet in de COGEM adviezen beschreven zijn en/of (b) wilt afwijken van de voorgeschreven risicobeheersmaatregelen uit deze adviezen? Dan kunt u een reguliere aanvraag voor klinische studies met gm-cellen indienen. In uw aanvraag geeft u duidelijk aan op welke punten uw voorgenomen werkzaamheden afwijken van de bestaande adviezen, en onderbouwt u waarom deze werkzaamheden -met of zonder aanvullende risicobeheersmaatregelen- geen milieurisico’s opleveren. Dit wordt beoordeeld in de afhandeling van uw aanvraag.
5.1.ii. U twijfelt of beheersmaatregelen nodig zijn of u twijfelt of uw voorgenomen werkzaamheden onder de VoV passen vanwege mogelijke aanwezigheid van residuele vectordeeltjes
Bij alle werkzaamheden met ggo’s is het de verantwoordelijkheid van de rechtspersoon om te zorgen voor een vergunning of kennisgeving voor de uit te voeren werkzaamheden. Dit geldt ook voor de VoV: het is altijd aan de rechtspersoon om te beoordelen of een voorgenomen klinische studie onder de VoV-procedure kan worden afgehandeld. Hiervoor moet de rechtspersoon nagaan/controleren of de milieurisicobeoordeling de werkzaamheden dekt en of de relevante voorschriften van toepassing zijn.
Twijfelt u of het aantal deeltjes afdoende is geminimaliseerd en er geen risicobeheersmaatregelen nodig zijn? Of bent u onzeker of uw toepassing onder de VoV kan worden afgehandeld?
- Wanneer u niet zeker weet of er maximaal 500 residuele vectordeeltjes in het medisch product aanwezig zijn, kunt u ervoor kiezen om de voorgeschreven risicobeheersmaatregelen toe te passen. Hiermee worden de mogelijke risico’s voor derden afdoende beperkt en kan uw aanvraag zonder vertraging worden afgehandeld.
- Wanneer u twijfelt of uw voorgenomen werkzaamheden onder de bestaande VoV’s passen, kunt u ervoor kiezen om een reguliere aanvraag in te dienen. Een alternatief is om een aanvraag te doen waarbij u onderbouwt dat, en waarom, de onderdelen waarover twijfel bestaat binnen de gestelde kaders en milieurisicobeoordeling van de VoV passen. Mocht tijdens de afhandeling van uw aanvraag blijken dat deze niet onder de VoV kan worden afgehandeld, dan dient u de aanvraag terug te trekken of ontvangt u een negatief besluit. U kunt vervolgens de aanvraag opnieuw indienen als een reguliere aanvraag.
Voor meer informatie kunt u de volgende COGEM adviezen raadplegen:
CGM/251127-01 - Advies Update randvoorwaarden bij generieke milieurisicobeoordeling van klinische studies en marktaanvragen met ex vivo retro- en lentiviraal getransduceerde cellen
CGM/250520-01 - Advies Heroverweging grenswaarde aanwezige vrije lenti- en retrovirale vectordeeltjes bij klinische studies met ex vivo getransduceerde cellen
CGM/201214-02 Briefadvies markttoelatingen van medische ggo-producten die onder de generieke milieurisicobeoordeling van klinische studies vallen
CGM/200507-01 - Generiek advies over de milieurisicobeoordeling van klinische studies met ex vivo lentiviraal getransduceerde cellen: aanwezigheid van vrije vectordeeltjes in het medisch product
CGM/190729-01 - Generieke milieurisicobeoordeling van klinische studies met ex vivo retro- en lentiviraal getransduceerde cellen
5.2 Toepassing van lentivirale en retrovirale sequenties als insert in lentivirale en retrovirale vectoren voor de vervaardiging van gg-cellen
Bij toepassingen waarbij cellen worden gemodificeerd met lentivirale of retrovirale vectoren én het insert lentivirale of retrovirale sequenties bevat, is het noodzakelijk om deze sequenties specifiek te beschrijven in de aanvraag. Voor lentivirale of retrovirale sequenties waarvoor de (commissie genetische modificatie) heeft vastgesteld dat deze veilig kunnen worden toegepast binnen de kaders en voorwaarden van de generieke milieurisicobeoordeling, geldt dat deze zonder verdere onderbouwing kunnen worden aangevraagd voor toepassingen met gg-cellen in combinatie met lentivirale of retrovirale vectoren. Deze sequenties kunnen ook in een VoV-aanvraag worden toegepast.
De sequenties waarover de COGEM heeft geadviseerd en die door Bureau (genetisch gemodificeerd organisme) worden geaccepteerd zijn:
Gammaretrovirale vectoren (muizen)
Toegestaan:
- gammaretrovirale LTR- en leadersequenties
3e generatie SIN lentivirale vectoren
Toegestaan:
- Murine stem cell virus (MSCV) promoter.
- MNDU3: ‘Myeloproliferative sarcoma virus (MPSV) enhancer, negative control region (NCR) deleted, dl587rev primer-binding site (PBS) substituted’ (MND) promoter afgeleid van MoMLV, ook wel MNDU3 genoemd. Dit promotorelement bevat de U3 regio van de MoMLV LTR-sequentie met de MPSV enhancer, waarin de NCR gedeleteerd is en waarbij de MoMLV PBS vervangen is door de PBS van de MoMLV dl587rev stam.
- Chimere promotor bestaande uit een humane promotor en een partiële LTR-sequentie van HTLV waaruit het U3-domein en een deel van het U5-domein zijn verwijderd.
- Spleen focus-forming virus (SFFV) promotor.
Let op: Wanneer u een retrovirale of lentivirale sequentie, die nog niet eerder beoordeeld is, wilt toepassen in een retrovirale of lentivirale vector, dan dient u de voorgenomen werkzaamheden via een reguliere aanvraagprocedure in te dienen. Daarbij dient u ook te onderbouwen waarom de toe te passen sequentie niet van invloed is op het milieurisico.
Voor meer informatie kunt u de volgende COGEM adviezen raadplegen:
CGM/240612-01 - Generiek advies over elementen in lenti- en retrovirale vectoren
CGM/250122-01 - Advies virale promotorsequenties in lenti- en retrovirale vectoren
CGM/251127-01 - Advies Update randvoorwaarden bij generieke milieurisicobeoordeling van klinische studies en marktaanvragen met ex vivo retro- en lentiviraal getransduceerde cellen
CGM/260409-01 - Advies Klinische studie met ex vivo lentiviraal-getransduceerde CAR T-cellen
5.3 Toepassing van virale promotersequenties (niet retrovirus of lentivirus), niet-virale intronen en ‘Internal ribosome entry sites’ (IRES) en ribosomale skip sequenties in lentivirale en retrovirale vectoren voor de vervaardiging van gg-cellen
De (commissie genetische modificatie) heeft in haar adviezen (CGM/240612-01, CGM/251127-01) aangegeven dat het toepassen van virale promotor-, niet-virale intron-, IRES en ribosomale skip-sequenties niet leidt tot het complementeren van het replicatiedeficiënte karakter van retrovirale en lentivirale vectoren, zolang er géén lenti- of retrovirale sequenties worden gebruikt.
Let op: In uw vergunningaanvraag dient u duidelijk te specificeren welke sequenties u toepast, zodat de reikwijdte van uw aanvraag helder is. Wanneer u virale sequenties toepast, dient u aan te geven of er een risico is op mogelijke recombinatie van deze sequenties met wildtype virussen.
Voor meer informatie kunt u de volgende COGEM adviezen raadplegen:
CGM/240612-01 - Generiek advies over elementen in lenti- en retrovirale vectoren
CGM/251127-01 - Advies Update randvoorwaarden bij generieke milieurisicobeoordeling van klinische studies en marktaanvragen met ex vivo retro- en lentiviraal getransduceerde cellen
5.4 Het bepalen van de hoeveelheid residuele vectordeeltjes bij lentivirale en retrovirale vectoren
U kunt het aantal residuele vectordeeltjes dat aanwezig is in het medisch product empirisch bepalen met een gevalideerde assay (zie ook Hoe levert u validatiegegevens of testgegevens aan) en/of door middel van een theoretische berekening. Voor deze berekening kunt u gebruik maken van de (commissie genetische modificatie)-formule (CGM/250819-01). Het is belangrijk dat u de correcte variabelen hanteert die van toepassing zijn op uw productieproces. U kunt ook een eigen berekening aanleveren, mits hierin duidelijk wordt aangegeven welke reductie van residuele vectordeeltjes wordt behaald.
U kunt er ook voor kiezen om in uw aanvraag uitsluitend de volgende drie onderdelen op te nemen:
- het aantal vectordeeltjes dat voor transductie wordt gebruikt;
- de totale reductie ratio die behaald wordt met het toegepaste productieprotocol;
- het uiteindelijke aantal residuele deeltjes dat in het medisch product aanwezig is. (Indien van toepassing: wanneer het medisch product wordt verdeeld in aliquots, vermeldt u het aantal residuele deeltjes dat aanwezig is in het deel dat maximaal in één keer wordt toegediend).
Let op: De vergunningverlener baseert zich op de door u aangeleverde gegevens. U bent zelf verantwoordelijkheid voor de juistheid van de gebruikte variabelen, de uitgevoerde (niet meegeleverde) berekeningen en de toegepaste reductiefactor en het aantal residuele deeltjes dat in het medisch product aanwezig is.
Enkele aandachtspunten hierbij:
- In een onderzoeksproject uitgevoerd in opdracht van de COGEM (CGM 2020-01), met betrekking tot de reductie van virusdeeltjes, is vastgesteld dat het vaak lastig is om het exacte inoculum (aangegeven als Ci of Ni) nauwkeurig te bepalen. Daarom is geadviseerd om een correctiefactor toe te passen en een ‘x10’ op te nemen in de formule voor Ci. Voor klinische toepassingen zijn echter vaak gestandaardiseerde en/of gevalideerde assays ontwikkeld, mede vanwege de kwaliteitsnormen waaraan het medisch product moet voldoen. Wanneer in deze context een aanvrager de formule toepast zonder de ‘x10’ correctie toe te passen op Ci, accepteert Bureau (genetisch gemodificeerd organisme) dit. BGGO gaat er dan vanuit dat de waarde accuraat bepaald is. Het is de verantwoordelijkheid van de aanvrager om ervoor te zorgen dat de gebruikte variabelen correct en betrouwbaar zijn.
- Als u in uw berekeningen zogenaamde inactiverende wasstappen toepast bijvoorbeeld door een was- of incubatiestap met humaan serum, dient u per specifieke toepassing en per batch humaan serum te bepalen welke mate van reductie behaald wordt. Dit is belangrijk, omdat er aanzienlijke variatie tussen donoren is waargenomen. Deze variatie maakt het noodzakelijk om voor toepassing in de COGEM formule de reductie per batch te bepalen. Het is de verantwoordelijkheid van de aanvrager om ervoor te zorgen dat de aangeleverde variabelen correct en betrouwbaar zijn voor de betreffende toepassing.
- In het hierboven genoemde onderzoekproject van de COGEM is voor een aantal lentivirussen met diverse pseudotyperingen de halfwaardetijd bepaald, onder de in dat onderzoek gebruikte kweekcondities. De halfwaardetijden van lentivirale en retrovirale vectoren kunnen variëren, afhankelijk van zowel de pseudotypering als de kweekcondities (zoals het type medium). Het is daarom wenselijk om voor uw specifieke toepassing de halfwaardetijd van de toegepaste vector zelf te bepalen en deze waarde te gebruiken in uw berekeningen. Het is de verantwoordelijkheid van de aanvrager om ervoor te zorgen dat de aangeleverde variabelen correct en betrouwbaar zijn voor de betreffende toepassing.
- In de COGEM-formule wordt een standaard reductiefactor van 20 gehanteerd voor wasstappen. Deze waarde is bepaald voor wasstappen uitgevoerd in een kweekplaatformaat met een diameter van 10 cm en met hechtende cellen (CGM 2020-01). Het is belangrijk dat u zelf nagaat welke reductiefactor van toepassing is op uw productiesysteem.
- Let op het verschil tussen verdunnen en reduceren. Het verdunnen van het product door het volume te vergroten, betekent niet dat het aantal vrije lentivirale vector deeltjes afneemt; de deeltjes blijven immers aanwezig (CGM/260409-01, onderdeel 4.3).
Voor meer informatie kunt u de volgende COGEM adviezen raadplegen:
CGM 2020-01 - The COGEM formula revisited, experimental validation of the reduction ratio formula for free lentiviral particles
CGM/200507-01 - Generiek advies over de milieurisicobeoordeling van klinische studies met ex vivo lentiviraal getransduceerde cellen: aanwezigheid van vrije vectordeeltjes in het medisch product
CGM/250819-01 - Advies Toelichting op de COGEM-formule voor het berekenen van vrije lenti- of gammaretrovirale vectordeeltjes na ex vivo transductie
CGM/260409-01 - Advies Klinische studie met ex vivo lentiviraal-getransduceerde CAR T-cellen (onderdeel 4.3)
5.5 Residuele deeltjes in ‘brede vergunningen’
Voor brede vergunningen is het op voorhand niet mogelijk om de exacte reductiefactor en het aantal residuele deeltjes in het medisch product te specificeren. In de aanvraag kunt u daarom aangeven op welke wijze het aantal residuele vrije vectordeeltjes zal worden bepaald. Dit kan bijvoorbeeld door het toepassen van de (commissie genetische modificatie)-formule of met een beschrijving van een assay die wordt uitgevoerd. Wanneer u een assay gebruikt voor dergelijke bepalingen, geef dan een beknopte beschrijving van die assay, de detectielimieten van die assay en de acceptatiecriteria die u hanteert. Geef ook aan hoe u omgaat met uitkomsten die boven of onder een bepaalde grenswaarde liggen (zoals meer of minder dan 500 vectordeeltjes), en beschrijf of en welke risicobeheersmaatregelen in zulke gevallen worden toegepast.
Voor meer informatie kunt u de volgende COGEM adviezen raadplegen:
CGM/250819-01 - Advies Toelichting op de COGEM-formule voor het berekenen van vrije lenti- of gammaretrovirale vectordeeltjes na ex vivo transductie
6. De interpretatie van targeted nucleases
De (commissie genetische modificatie) heeft voor toepassing in klinische studies de volgende definitie gegeven van ‘targeted nucleases’: “Onder ‘targeted nucleases’ worden nucleases verstaan die breuken aanbrengen op specifieke posities in het DNA. Hieronder vallen CRISPR-Cas-systemen, waarbij de herkenning van de klievingssequenties wordt geleid door het ‘guide RNA’ (gRNA), maar ook ‘Zinc Finger Nucleases’ (ZFN’s), ‘Transcription Activator Like Effector Nucleases’ (TALEN’s) en meganucleases waarbij de herkenning van de klievingssequenties gebaseerd is op een DNA-eiwit interactie.” (CGM/220830-01).
Als u in uw aanvraag een brede toepassing van targeted nucleases wilt opnemen, hanteert Bureau (genetisch gemodificeerd organisme) bovenstaande definitie. Vermeld deze definitie daarom ook in uw aanvraag, zodat de reikwijdte van uw aanvraag duidelijk is.
Let op: Milieurisico’s van toepassingen met targeted nucleases in cellen zijn niet beschreven in de gestandaardiseerde milieurisicobeoordelingen behorende bij de VoV’s. Daarom moeten toepassingen waarbij cellen zijn gemodificeerd met targeted nucleases (al dan niet in combinatie met een lenti-of retrovirale vector, of AAV vector) via de reguliere aanvraagprocedure worden ingediend (zie ook: Wat kunt u aanvragen onder een vergunning onder vaste voorschriften (VoV)).
Voor meer informatie kunt u de volgende COGEM adviezen raadplegen:
CGM/220830-01 - Advies over maatregelen bij klinische studies met AAV-vectoren en ‘targeted nucleases’ zoals CRISPR-Cas9
7. Milieurisicobeoordeling van targeted nucleases in lipide nanoparticles bij ex vivo modificatie van cellen
Toepassingen waarbij ex vivo gene-editing wordt uitgevoerd op autologe of allogene cellen met CRISPR-Cas9 of vergelijkbare ‘targeted nucleases’ (zie ook: De interpretatie van targeted nucleases), in de vorm van mRNA, naakt DNA, of eiwitcomplexen (ribonucleinproteins; RNP’s), al dan niet ingepakt in lipide nanopartikels (LNP’s) voorafgaand aan ex vivo virale transductie, kunnen onder de generieke milieurisicobeoordeling vallen (CGM/240321-01).
Let op: Dat een toepassing onder een generieke milieurisicobeoordeling van de (commissie genetische modificatie) valt betekent niet dat deze toepassing ook binnen de reikwijdte van de milieurisicobeoordeling behorende bij de VoV valt. Voor aanvragen waarbij cellen ex vivo worden gemodificeerd met targeted nucleases – al dan niet in combinatie met LNP’s – dient de reguliere aanvraagprocedure gevolgd te worden (zie ook: Generieke milieurisicobeoordeling uitgebracht door COGEM en gestandaardiseerde milieurisicobeoordelingen behorende bij een Vergunning onder vaste Voorschriften (VoV) & Wat kunt u aanvragen onder een vergunning onder vaste voorschriften (VoV)).
Wanneer targeted nucleases worden gecombineerd met modificatie via een retrovirale of lentivirale vector, zijn daarnaast ook de randvoorwaarden van toepassing die zijn vastgelegd in de door de COGEM opgestelde generieke milieurisicobeoordelingen voor cellen die met deze vectoren zijn gemodificeerd. Wanneer targeted nucleases worden gecombineerd met modificatie met AAV vectoren zie toepassingen van AAV vectoren in klinische studies.
Voor uw aanvraag voor een klinische studie waarin cellen worden gemodificeerd met targeted nucleases door middel van LNP’s geldt het volgende:
- Bureau (genetisch gemodificeerd organisme) definieert LNP’s als synthetische (chemisch vervaardigde) deeltjes. Het uitgangspunt is dat deze LNP’s niet stabiel zijn en niet verder verspreiden.
Let op: extracellulaire vesicles, exosomen en andere deeltjes die via celsystemen worden geproduceerd, evenals LNP’s met virale genproducten die in het lipide omhulsel zijn verankerd, vallen niet onder deze definitie. Dergelijke toepassingen vallen niet onder de generieke beoordeling, maar worden afzonderlijk aan de COGEM voorgelegd als onderdeel van het vergunningverleningsproces. - In uw aanvraag moet u duidelijk vermelden welke materialen of biomoleculen in de LNP’s zijn geïncorporeerd en hoe stabiel deze naar verwachting zijn. Op basis van deze informatie beoordeelt Bureau GGO of uw aanvraag onder eerder uitgebrachte COGEM adviezen valt. Aangezien bij reguliere aanvragen de COGEM adviesprocedure gelijktijdig loopt met de ter inzagelegging is een COGEM advies niet van invloed op de afhandelingstermijn van uw aanvraag.
Voor meer informatie kunt u de volgende COGEM adviezen raadplegen:
CGM/240321-01 - Advies Fase I klinische studie met genetisch gemodificeerde CAR T-cellen verkregen met een retrovirale vector en waarin met CRISPR-Cas9 wijzigingen zijn aangebracht (Allo‐RevCAR01‐T)
8. Toepassingen van AAV vectoren in klinische studies
De (commissie genetische modificatie) heeft een generieke milieurisicobeoordeling uitgebracht (CGM/190905-01) voor werkzaamheden met AAV en de randvoorwaarden zijn vervolgens geactualiseerd (CGM/201214-02). Dit advies wordt door Bureau (genetisch gemodificeerd organisme) gevolgd. Op basis van het generieke advies van de COGEM is een VoV categorie (39a) met bijbehorende gestandaardiseerde milieurisicobeoordeling opgenomen in de Regeling ggo. Werkzaamheden met AAV kunnen onder de VoV worden uitgevoerd, mits aan alle voorwaarden van de VoV is voldaan (zie ook: Wat kunt u aanvragen onder een vergunning onder vaste voorschriften (VoV)).
Aandachtspunt hierbij:
Zowel bij de generieke milieurisicobeoordeling van de COGEM als bij de VoV geldt als voorwaarde dat er alleen onschadelijke genproducten mogen worden toegepast. In uw aanvraag moet u onderbouwen waarom het genproduct, in de context van de toegepaste AAV vector, niet als schadelijk wordt beschouwd. Wanneer een toegepaste sequentie mogelijk schadelijk kan zijn, moet u de reguliere aanvraagprocedure volgen. In de milieurisicobeoordeling beschrijft u de mogelijke risico’s, de risicobeheersmaatregelen en de conclusie over het milieurisico. Voor toepassingen met targeted nucleases (die als mogelijk schadelijk worden beschouwd) in AAV vectoren heeft de COGEM een generiek advies uitgebracht (CGM/220311-01, CGM/220830-01).
Wanneer uw toepassing afwijkt van de reikwijdte van bestaande COGEM adviezen, wordt uw aanvraag tijdens de ontwerpfase voor advies aan de COGEM voorgelegd.
Voor meer informatie kunt u de volgende COGEM adviezen raadplegen:
CGM/190905-01 - Generieke milieurisicobeoordeling van klinische studies met AAV-vectoren
CGM/201214-02 - Briefadvies markttoelatingen van medische ggo-producten die onder de generieke milieurisicobeoordeling van klinische studies vallen
CGM/220311-01 - Klinische toepassing van AAV-vectoren met ‘targeted nucleases’ zoals CRISPR-Cas9
CGM/220830-01 - Advies over maatregelen bij klinische studies met AAV-vectoren en ‘targeted nucleases’ zoals CRISPR-Cas9
8.1 Klinische studies waarbij u cellen modificeert met een AAV-vector en ook met een targeted nuclease
De modificatie van cellen met behulp van targeted nucleases, bijvoorbeeld door electroporatie van cellen met mRNA dat codeert voor Cas9 in combinatie met een guideRNA, of door LNP’s die een Cas9/guide eiwit/RNA complex bevatten, valt niet onder de gestandaardiseerde milieurisicobeoordeling behorende bij de VoV. Wanneer AAV wordt gecombineerd met dergelijke toepassingen, dient de aanvraag via de reguliere aanvraagprocedure te worden ingediend (zie ook: Wat kunt u aanvragen onder een VoV).
9. Werkzaamheden met induced pluripotente stamcellen (iPSCs)
Geïnduceerde pluripotente stamcellen (induced pluripotent stem cells; iPSCs) kunnen op verschillende manieren vervaardigd worden. Afhankelijk van de gebruikte methode kan het zijn dat deze cellen binnen het gg-regelgevend kader vallen, bijvoorbeeld wanneer plasmiden of een viraal replicon systeem zijn gebruikt voor de vervaardiging. In dat geval moet voor klinische studies met deze cellen een ggo (introductie in het milieu)-vergunning worden aangevraagd.
Wanneer deze iPSCs ook op een andere wijze genetisch gemodificeerd worden, moet het geheel van de ggo-activiteiten worden meegenomen in de milieurisicobeoordeling. Dit is bijvoorbeeld van toepassing wanneer iPSCs worden getransduceerd met een retrovirale of lentivirale vector.
De (commissie genetische modificatie) heeft hierover advies uitgebracht, specifiek voor het gebruik van iPSC’s die met lenti- of retrovirale vectoren worden getransduceerd ten behoeve van de toepassing in klinische studies (CGM/241021-02). Deze milieurisicobeoordeling geldt als aanvulling op eerdere generieke milieurisicobeoordelingen voor klinische toepassingen met ex vivo getransduceerde cellen, waarbij gebruik gemaakt wordt van retrovirale vectoren gebaseerd op het MoMLV, of 3e generatie lentivirale SIN vectoren afgeleid van HIV-1.
Voor iPSCs die worden gebruikt voor transductie met een retrovirale of lentivirale vector gelden de volgende voorwaarden:
- Bij het genereren van iPSC’s mogen geen sequenties zijn gebruikt die kunnen leiden tot complementatie of recombinatie, en daarmee tot mobilisatie en verspreiding van de lenti- of retrovirale vectoren.
- Wanneer bij het genereren van iPSC’s virale vectoren zijn gebruikt, mogen bij latere transductie met lenti- of retrovirale vectoren geen sequenties aanwezig zijn die kunnen leiden tot complementatie of recombinatie, en daarmee tot mobilisatie en verspreiding van residueel aanwezige virale vectoren in de iPSC’s.
De COGEM benadrukt dat in haar advies niet de potentiële milieurisico’s van aanwezige residuele vectoren of vectorsequenties in de iPSC’s zelf zijn beoordeeld, maar alleen de potentiële milieurisico’s hiervan bij latere transductie van deze iPSC’s met lenti- en retrovirale vectoren.
In uw aanvraag moeten daarom de mogelijke milieurisico’s van het gebruik van de iPSCs, inclusief eventuele milieurisico’s die voortkomen uit hun vervaardiging, worden beschreven. Aangezien deze milieurisico’s niet zijn meegenomen in de gestandaardiseerde milieurisicobeoordelingen behorende bij de VoV, kunnen toepassingen met gg-iPSCs niet via de VoV procedure worden aangevraagd. Hiervoor moet u de reguliere aanvraagprocedure volgen.
Voor meer informatie kunt u de volgende COGEM adviezen raadplegen:
CGM/241021-02 - Generiek advies over het gebruik van geïnduceerde pluripotente stamcellen (iPSC’s) voor ex vivo transductie met retro- of lentivirale vectoren in klinische studies
10. Donatie van bloed, cellen, organen, weefsels en risico’s voor de ongeboren vrucht of pasgeborene in de milieurisicobeoordeling
Sommige aspecten van de milieurisicobeoordeling bevinden zich op het grensvlak van milieurisico’s en volksgezondheid. Dit geldt bijvoorbeeld bij de donatie van lichaamsmateriaal, zwangerschap of het geven van borstvoeding. De COGEM heeft hierover een advies uitgebracht, specifiek gericht op replicatiedeficiënte ggo’s en gg-T-cellen (CGM/200123-01). Op basis hiervan is een beleidsstandpunt ingenomen: Beleidsstandpunt COGEM-advies Beoordeling van risico's voor derden bij klinisch onderzoek met gentherapie.pdf . Hieronder staat uitgelegd wat dit betekent voor de uitvoeringspraktijk van de milieurisicobeoordeling.
Er wordt onderscheid gemaakt tussen replicatiecompetente en replicatiedeficiënte ggo’s. Ook is naar genetisch gemodificeerde cellen gekeken.
Replicatiedeficiënte ggo’s en genetisch gemodificeerde cellen kunnen zich niet actief verspreiden van mens op mens. Wel is onder bepaalde omstandigheden een éénmalige overdracht naar één of enkele personen mogelijk, bijvoorbeeld via lichaamsvloeistoffen, binnen een beperkte periode na toediening. Replicatiecompetente ggo’s kunnen zich (in theorie) verder verspreiden in het milieu. Daarom gelden hiervoor andere regels.
Beleidsstandpunt: beoordeling van risico’s voor derden
Naar aanleiding van het advies van de COGEM (CGM/200123-01) is besloten dat voor toepassingen met replicatiedeficiënte ggo’s de mogelijke risico’s voor derden niet langer worden meegenomen in de ggo-vergunningverlening. De mogelijke mensgebonden risico’s voor derden worden namelijk afdoende geborgd door andere instanties, zoals Sanquin, de Nederlands Transplantatie Stichting en Matchis. De reikwijdte van het COGEM advies en de interpretatie van het beleidsstandpunt in de uitvoeringspraktijk zijn geduid (LINK naar interpretatie beleidsstandpunt ) en bevestigd door de COGEM (CGM/231201-01) en het Ministerie van (infrastructuur en waterstaat).
Gevolgen van het beleidsstandpunt voor de uitvoeringspraktijk
Toepassingen met replicatiedeficiënte ggo’s
Mogelijke risico’s volgend uit de toepassing van replicatiedeficiënte ggo’s worden in de uitvoering niet langer beoordeeld binnen het ggo-regelgevend kader, voor zover deze mogelijke risico’s het gevolg kunnen zijn van directe overdracht van het ggo door donatie van lichaamsmateriaal (zoals bloed, stamcellen, weefsels of organen), zwangerschap, het geven van borstvoeding of het doneren van moedermelk. Voor toepassingen met replicatiedeficiënte ggo’s is het daarom niet noodzakelijk om scenario’s rondom donatie of zwangerschap en de mogelijke risico’s voor derden die daaruit voortvloeien, mee te nemen in de milieurisicobeoordeling.
Toepassingen met replicatiecompetente ggo’s
Mogelijke risico’s volgend uit de toepassing van replicatiecompetente ggo’s, inclusief geattenueerde of conditioneel replicerende ggo’s, worden wel beoordeeld binnen het ggo-regelgevend kader. Dit komt doordat deze ggo’s zich (in theorie) verder kunnen verspreiden in het milieu. Voor (conditioneel) replicerende ggo’s moeten daarom ook de mogelijke risico’s voor derden bijvoorbeeld via donatie of zwangerschap, worden meegenomen in de milieurisicobeoordeling.
Toepassingen met genetisch gemodificeerde cellen
Mogelijke risico’s volgend uit de toepassing van gg-cellen worden in de uitvoering niet langer beoordeeld binnen het ggo-regelgevend kader, voor zover deze mogelijke risico’s kunnen ontstaan door directe overdracht van het ggo via donatie van lichaamsmateriaal (zoals bloed, stamcellen, weefsels of organen), zwangerschap, het geven van borstvoeding of het doneren van moedermelk.
Voor meer informatie kunt u de volgende COGEM adviezen raadplegen:
CGM/200123-01 - Beoordeling van risico’s voor derden bij gentherapiestudies met replicatie-deficiënte ggo’s en gg-T-cellen
CGM/231201-01 - Briefadvies instemming interpretatie COGEM-advies Beoordeling risico's voor derden bij gentherapiestudies met replicatie-deficiënte ggo’s en gg-T-cellen
11. Hoe levert u validatiegegevens of testgegevens aan
Voor klinische toepassingen zijn vaak gestandaardiseerde en/of gevalideerde assays ontwikkeld, mede vanwege de kwaliteitsnormen waaraan het medisch product moet voldoen. Voor toepassingen waarbij gebruik wordt gemaakt van systemen die al bij Bureau (genetisch gemodificeerd organisme) bekend zijn, is het voldoende om aan te geven dat een voor die specifieke toepassing(en) gevalideerde assay wordt gebruikt binnen de context van toepassingen in klinische studies. Het is daarbij belangrijk om kort te beschrijven welke assay wordt toegepast. Daarnaast moeten de detectielimieten van de gebruikte test worden vermeld en de bijbehorende acceptatiecriteria. Voorbeelden hiervan zijn:
- een test om replicatiecompetent lentivirus of retrovirus aan te tonen;
- een test om replicatiecompetent adenovirus-associated virus aan te tonen.
Wanneer u aangeeft dat voor een bepaalde toepassing een gevalideerde assay wordt gebruikt, neemt Bureau GGO dit als uitgangspunt bij de milieurisicobeoordeling. Dit betekent dat ervan wordt uitgegaan dat de test geschikt is voor de beoogde toepassing, en dat onder andere de sensitiviteit, specificiteit en betrouwbaarheid van de assay als afdoende zijn beoordeeld. De validatie van de assay (of het controleren dat de validatie naar behoren is uitgevoerd) is de verantwoordelijkheid van de rechtspersoon.